Cystická fibróza – co je toto onemocnění, příznaky a léčba cystické fibrózy

Cystická fibróza je dědičné onemocnění, které způsobuje vážné poškození různých orgánů těla, zejména plic a trávicího systému. Toto onemocnění typicky postihuje buňky, které produkují hlen, pot a trávicí tekutiny. Normálně je struktura těchto tekutin vylučovaných tělem tenká a kluzká. Onemocnění však mění strukturu těchto sekretů, což způsobuje jejich lepkavost a hustotu konzistence. Sekrety blokují plíce a jejich průchody, což způsobuje poškození a infekci plic.
Toto vzácné onemocnění se vyskytuje u lidí, jejichž oba rodiče mají vadný gen. V takových případech je riziko života a smrti vysoké. Očekávaná délka života se však prodlužuje díky možnostem léčby, které poskytuje moderní technologie. Kromě toho, že na nemoc neexistuje definitivní lék, se v takových případech snaží zlepšit kvalitu života.
Jaké jsou příznaky cystické fibrózy?
Příznaky cystické fibrózy se u každého člověka liší a závisí na stavu onemocnění. Příznaky se mohou časem zlepšit nebo zhoršit. Někteří lidé nepociťují žádné příznaky až do dospělosti.
Hladina soli v těle pacientů je vyšší než normální. Členové rodiny mohou dokonce ochutnat tuto sůl, když líbají své děti.
Ovlivňuje dýchací a trávicí systém a způsobuje různé příznaky a symptomy. Existuje vysoké riziko rozvoje různých onemocnění, jako je pankreatitida, plicní infekce a neplodnost.
Příznaky z trávicího systému
Toto onemocnění, které postihuje trávicí systém, způsobuje některé příznaky a příznaky. Hlen, který se zvětšuje, může také blokovat trubice mezi slinivkou a tenkým střevem. Výsledkem je, že jídlo a živiny nemohou být absorbovány a stráveny. Příznaky, které mohou být způsobeny takovými situacemi, jsou následující:
- Mastné a páchnoucí výkaly
- Děti nepřibírají a zaostávají ve vývoji
- Dlouhodobá zácpa
- Žaludeční potíže a nevolnost
- Nadýmání
- Ztráta chuti k jídlu
U lidí s dlouhodobou zácpou může při opakovaném namáhání v okolí konečníku vypadnout konečník z řitního otvoru. Tento stav se nazývá rektální prolaps a měl by být silně podezřelý, pokud se vyskytuje u dětí. Měli byste navštívit odborného lékaře a získat podporu. V některých případech může rektální prolaps vyžadovat chirurgický zákrok. Tato situace je dnes vzácná.
Pokud má osoba podezření na příznaky onemocnění u sebe nebo u svého dítěte, nebo pokud byla tato nemoc diagnostikována někomu v rodině, doporučuje se kontaktovat zdravotnické zařízení k vyšetření. Kromě toho, pokud máte potíže s dýcháním, měli byste vyhledat pohotovostní lékařskou pomoc.
Co způsobuje cystickou fibrózu?
Jde o dědičné onemocnění, které vzniká v důsledku mutace jednoho z genů v těle. Při změně struktury bílkoviny, která reguluje pohyb solí v dýchacím, trávicím a reprodukčním systému, dochází k intenzivní tvorbě lepkavého hlenu a nadměrnému vylučování solí potem. Gen může obsahovat mnoho nedostatků a defektů. Typ genové mutace je spojen se závažností symptomů.
Onemocnění způsobuje přenášení kopie mutovaného genu od obou rodičů. Mít jednu kopii genu nevede k rozvoji onemocnění. Lidé, kteří jsou přenašeči nemoci, navíc mohou předávat své geny vlastním dětem.
Jak se cystická fibróza diagnostikuje?
Cystická fibróza může být diagnostikována jako výsledek testů a vyšetření novorozených dětí. V novorozeneckém období je rozhodující krevní test nazývaný krevní test z paty. Níže jsou uvedeny testy, které se provádějí k diagnostice, určení konečného stavu a progrese onemocnění:
Test potu
Potní test měří hladiny minerálu zvaného chlór ve vašich potních žlázách. Výsledky testů prováděné vyškolenými techniky jsou analyzovány v laboratorním prostředí. Toto je důležitý test pro diagnostiku. Může být prováděna u lidí jakéhokoli věku.
genetický test
Genetické testování má za cíl odhalit a identifikovat mutované geny. Tento test se používá k diagnostice a identifikaci onemocnění. Je důležité provést tento test v případech, jako jsou příznaky onemocnění, slaný pot, potíže s dýcháním.
Analýza sputa
Toto je jedno z vyšetření a testů prováděných v případě infekce v plicích. Kvůli husté a husté konzistenci hlenu může dojít k ucpání plicních cest. Obstrukce v této oblasti může vést k produkci hlenu a choroboplodných zárodků, které se usazují v plicích.
Test funkce plic
Test funkce plic, známý také jako dechový test, se provádí za účelem sledování a stanovení úrovně spotřeby kyslíku a oxidu uhličitého u osoby.
Fekální analýza
Test stolice, který se provádí, když onemocnění způsobuje mastnotu a zápach ve stolici, měří vstřebávání tuku ve stolici a poskytuje informace o stavu onemocnění.
Jak se cystická fibróza léčí?
Neexistuje žádná definitivní léčba, která by nemoc 100% vyléčila. Cílem léčby je snížit bolest a potíže, které člověk zažívá. Snaží se zlepšit kvalitu života člověka zmírněním příznaků.
V tomto případě musí být pacient pod pečlivým dohledem. Včasná lékařská intervence má za cíl zabránit okamžitým negativním následkům, které mohou nastat. Léčba cystické fibrózy je složitý proces. Z tohoto důvodu ji musí léčit lékaři, kteří prošli speciálním školením a specializují se na toto onemocnění. Mezi cíle léčby patří:
- Prevence a kontrola plicních infekcí
- Odstranění hlenu nahromaděného v plicích
- Prevence a léčba střevní obstrukce
- Zajištění dostatečné a vyvážené výživy člověka.
K odstranění hlenu mohou být upřednostňovány některé způsoby léčby, jako je užívání léků předepsaných lékařem k léčbě plicních infekcí, užívání trávicích enzymů s jídlem při onemocněních zažívacího traktu, kyslíková a vzduchová podpora pro ty, kteří mají potíže s dýcháním, fyzioterapie hrudníku a vibrační vesty.
V případě komplikací, jako jsou střevní potíže, nosní polypy a plicní onemocnění, může odborný lékař v případě potřeby použít chirurgické metody.

Cystická fibróza je genetické onemocnění, které způsobuje poškození žláz vnější sekrece, což vede k narušení činnosti dýchacích a trávicích orgánů. Muži s cystickou fibrózou jsou často neplodní.
Cystická fibróza bývá diagnostikována u dětí do dvou let, nejčastěji v prvních týdnech života.
Onemocnění je způsobeno mutacemi genu CFTR (transmembránový regulátor cystické fibrózy).
každý rok jsou celosvětově diagnostikovány nové případy cystické fibrózy
CFTR je protein, který transportuje chloridové ionty přes membránu buněk, které produkují hlen, pot, sliny, slzy a trávicí enzymy. Tyto ionty jsou nezbytné pro řízení pohybu vody, díky čemuž je sekrece žlázy tekutá. V důsledku mutací se protein CFTR nesestaví správně a nemůže plně plnit svou funkci.
V důsledku toho je narušen transport iontů chloru a následně je narušen pohyb vody do a z buněk. Buňky produkují hustý, lepkavý sekret. A to může vést k tvorbě cyst uvnitř orgánů.
Pravděpodobnost a statistika onemocnění
Aby dítě dostalo dvě kopie genu, který produkuje defektní protein, musí být oba rodiče asymptomatičtí přenašeči onemocnění. Pokud je přenašečem pouze jeden rodič, dítě nebude mít cystickou fibrózu, ale může být také přenašečem. Nejčastěji se onemocnění vyskytuje u lidí evropského původu.
V současnosti žije na celém světě více než 70 000 lidí s cystickou fibrózou, přičemž každý rok je diagnostikováno více než 1000 2017 nových případů. Podle registru pacientů s cystickou fibrózou v Rusku bylo v roce 3 asi 400 lidí s touto diagnózou.
Pravděpodobnost narození dítěte s cystickou fibrózou u nosičů mutovaného CFTR:
1. Oba rodiče jsou přenašeči:
- 25 % – děti budou mít cystickou fibrózu;
- 50 % – děti budou přenašeči;
- 25 % – děti nebudou přenašeče ani neonemocní.
2. Jeden rodič je přenašeč, druhý má cystickou fibrózu:
- 50 % – děti budou přenašeči;
- 50 % – děti budou mít cystickou fibrózu.
Jeden rodič je zdravý, druhý má cystickou fibrózu:
- 100% – děti budou přenašeči cystické fibrózy.
Jeden rodič je zdravý, druhý je přenašeč:
- 50 % – děti budou zdravé;
- 50 % – děti budou přenašeči.
Aby zjistili pravděpodobnost onemocnění u svých budoucích dětí, měli by oba rodiče podstoupit test na dědičné choroby.
Jak genetické testování pomáhá při plánování rodiny
Diagnostika cystické fibrózy
V některých zemích, kde je cystická fibróza běžná, se novorozenecký screening provádí přímo v porodnici. To pomáhá zahájit léčbu včas.
V první fázi je hodnocen obsah imunoreaktivního trypsinogenu (IRT). Je prekurzorem pankreatického enzymu, který se dostává do krevního oběhu dítěte v důsledku poškození slinivky břišní při cystické fibróze. Pokud je výsledek pozitivní, test se opakuje 21. – 28. den života.
Cystická fibróza není jediným důvodem, proč mohou být hladiny IRT zvýšené. To se může stát například v případě nedonošeného dítěte nebo v důsledku kontaminace vzorku mekoniem (nejpravděpodobnější). Proto je pro přesnou diagnózu předepsán „potní test“: dítěti se odebírají vzorky potu, aby se zkontrolovala koncentrace chloridů v něm (u cystické fibrózy je jejich hladina zvýšená). Pokud je výsledek testu potu hraniční, jsou předepsány další vyšetřovací metody.
Jak se cystická fibróza projevuje?
- přetrvávající kašel, někdy s hlenem;
- časté plicní infekce, včetně pneumonie a bronchitidy;
- sípání a dušnost;
- změny na rentgenovém snímku hrudníku;
- potíže s nabíráním výšky a hmotnosti navzdory dobré chuti k jídlu;
- časté řídké stolice s nepříjemným zápachem nebo potíže s vyprazdňováním střev.
U novorozenců
Mekonium (původní stolice) se stává hustou a lepkavou, takže se hromadí ve střevech a nevylučuje se, což vyžaduje naléhavou chirurgickou intervenci.
U starších dětí
V raném dětství je nejzřetelnějším projevem onemocnění pankreatická insuficience. Sekret ucpává vývody, takže střeva nedostávají trávicí enzymy v potřebném množství. Je narušeno vstřebávání bílkovin, tuků a vitamínů rozpustných v tucích, proto dítě i přes dobrou chuť k jídlu špatně přibírá.
Přebytek enzymů ničí buňky, což vede k pankreatitidě s rozvojem cyst a fibrózy Zničení pankreatické tkáně může narušit její endokrinní funkci a způsobit cukrovku.
Jaký druh onemocnění: diabetes mellitus
Plicní projevy se obvykle objevují o něco později. Kvůli onemocnění se bronchiální sekrece stávají viskózními, sputum stagnuje a často se infikuje, což vede k rozvoji plicních onemocnění.
Léčba
Pokud je u dítěte diagnostikována cystická fibróza, první věc, kterou mohou rodiče udělat, je úzce spolupracovat s lékařem, jakmile obdrží výsledky testů.
Odhadovaný střední věk přežití u lidí s cystickou fibrózou
Je důležité pochopit, že je zapotřebí celoživotní léčebný režim – dodržování procedur doslova každý den.
- normalizace výživy;
- substituční terapie pankreatické insuficience;
- čištění plic od hlenu;
- terapeutické cvičení;
- předepisování antibiotik, když dojde k infekci.
Od roku 2019 řada farmaceutických společností omezila dodávky důležitých antibiotik pro boj s cystickou fibrózou do Ruska. Místo toho lékaři používají generika domácí výroby, jejichž účinná látka je méně účinná. Kvůli tomu se musí antibiotika užívat častěji, což zhoršuje vedlejší účinky, jako jsou alergie. Individuálního nákupu léků zahraniční výroby je možné dosáhnout, pokud lékařská komise uzná vedlejší účinky užívání generik.
U některých genetických mutací je indikováno užívání léku Ivacoftor.
Test celého genomu lze použít k posouzení jednotlivých charakteristik užívání Ivacoftoru.
Cystická fibróza dnes
V roce 1955 byla založena Nadace pro cystickou fibrózu s cílem zkoumat nemoc a usnadnit život tisícům lidí.
Práce této a dalších vědeckých nadací přinesla své ovoce – v minulosti byla úmrtnost především u dětí a dospívajících. Více než polovina pacientů zemřela v kojeneckém věku.
V současné době ve vyspělých zemích počet dospělých s cystickou fibrózou převyšuje počet dětí a odhadovaný průměrný věk přežití se blíží 50 letům.
Poznámka
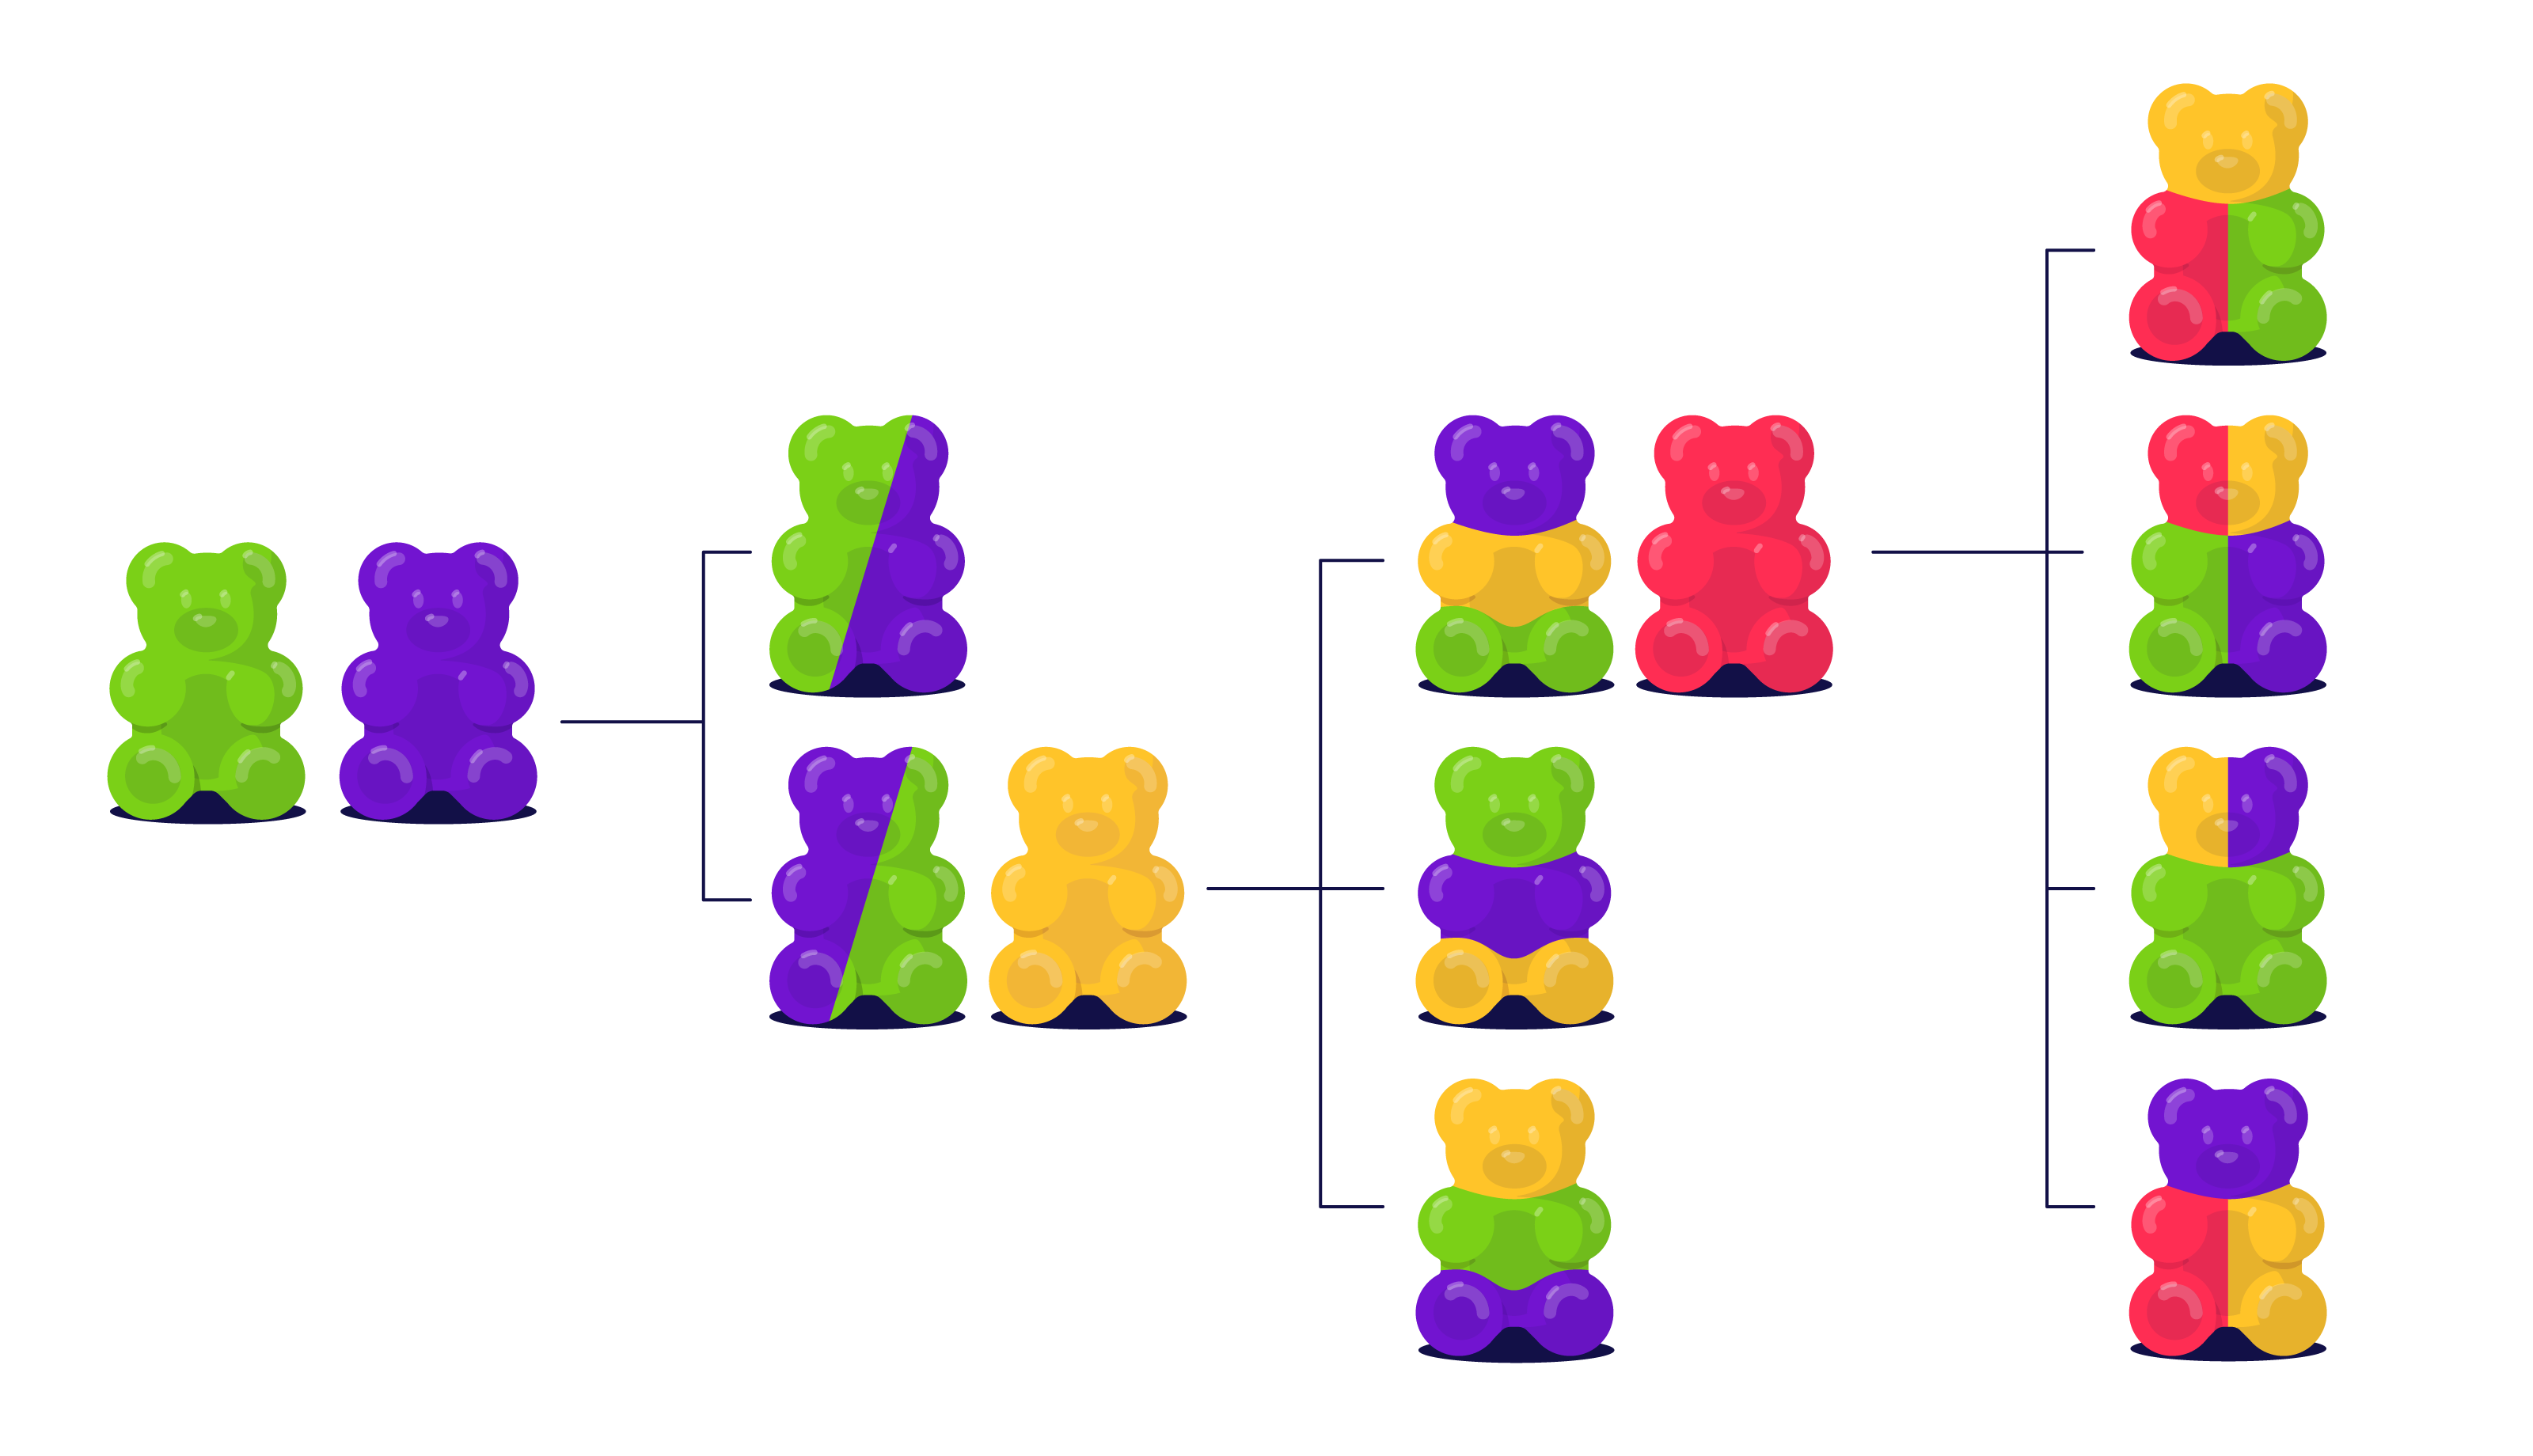
Co jsou dědičné choroby
- Cystická fibróza je genetické onemocnění, které způsobuje poškození žláz vnější sekrece, což vede k narušení činnosti dýchacích a trávicích orgánů.
- Onemocnění je většinou diagnostikováno do 2 let věku, častěji v prvních týdnech života pomocí screeningu.
- Jestliže dříve mnoho pacientů umíralo v dětství, nyní dosahuje očekávaná délka života s cystickou fibrózou 50 a více let.
- Neexistuje žádný lék na cystickou fibrózu, ale nemoc lze zvládnout celoživotní každodenní léčbou.
Abyste pochopili, zda existuje riziko výskytu onemocnění ve vaší rodině, doporučujeme, aby oba rodiče při plánování těhotenství absolvovali genetický test Atlas. Obsahuje informace o 322 dědičných stavech, včetně cystické fibrózy. Spolu s výsledky testů obdržíte také personalizovaná doporučení pro prevenci.
- Národní lékařská knihovna (NLM), největší lékařská knihovna na světě, je součástí Národního institutu zdraví (NIH)
- Nadace pro cystickou fibrózu
- Unie dětských lékařů Ruska, Asociace lékařských genetiků, Asociace lékařských genetiků. Klinické pokyny pro pacienty s cystickou fibrózou (mukoviscidóza). 2019
- Osmóza. Cystická fibróza – příčiny, příznaky, diagnostika, léčba, patologie. 2020