Co je spinální svalová atrofie Werdnig Hoffmann

Dětská spinální svalová atrofie, typ I [Werdnig-Hoffmann] (děti, nemocnice) je nejtěžší variantou všech spinálních svalových atrofií (SMA). Jeho prevalence se pohybuje na úrovni 1 případu na 6-10 tisíc novorozenců. Nemoc má několik forem: vrozenou, střední (rané dětství) a pozdní.
Příznaky dětské spinální svalové atrofie typu I [Werdnig-Hoffmann] u dětí
Tato Werdnig-Hoffmannova amyotrofie je kombinována s mentální retardací a poruchami utváření pohybového aparátu: deformity hrudníku (nálevkovitý a karinátový hrudník), zakřivení páteře (skolióza) a kloubní kontraktury. Mnoho pacientů má další vrozené anomálie: hemangiomy, hydrocefalus, PEC, dysplazie kyčelního kloubu, kryptorchismus atd.
Průběh SMA I je nejmalignější s rychle narůstající nehybností a parézami dýchacích svalů. Ten způsobuje rozvoj a progresi respiračního selhání, které je hlavní příčinou smrti. V důsledku zhoršeného polykání může dojít k vymrštění potravy do dýchacích cest, což vede k rozvoji aspirační pneumonie, která může být život ohrožující komplikací spinální amyotrofie.
Pokud se potvrdí diagnóza dětské spinální svalové atrofie, typ I [Werdnig-Hoffman], za účelem zjištění, jak léčit dětskou spinální svalovou atrofii, typ I [Werdnig-Hoffman], měli byste kontaktovat lékaře uvedené ve standardu péče.
Léčba dětské spinální svalové atrofie typu I [Werdnig-Hoffman] u dětí v tomto případě zahrnuje užívání léků ze standardu lékařské péče.

Informace jsou poskytovány na základě nařízení Ministerstva zdravotnictví Ruské federace ze dne 29. prosince 2012 N 1691n „O schválení standardu specializované lékařské péče pro děti se spinální svalovou atrofií“ (MKN: G12.0, G12.1, G12.2, G12.8, G12.9 XNUMX)
Biogenom ukazuje všechna opatření k potvrzení diagnózy, která jsou specifikována v normách Ministerstva zdravotnictví Ruské federace.
Přesný seznam opatření může určit pouze váš ošetřující lékař.
Diagnóza onemocnění
Nechte si od lékaře osobně poradit ohledně svého zdravotního stavu.
Pro diagnostiku onemocnění se provádějí následující opatření:
Funkční výzkum
- Registrace elektrokardiogramu
- Jehlová elektromyografie
- Elektromyografie kůže jedné anatomické zóny
- Elektroneuromyografie s jehlovými elektrodami (jeden nerv)
- Elektroneuromyografická stimulace jednoho nervu
- Zobrazování míchy magnetickou rezonancí (jedna sekce)
- Dynamický rentgen páteře
- RTG páteře vertikální
- Rentgen páteře, speciální studie a projekce
- Testování funkce plic
- Holter monitorování srdeční frekvence (HM-EKG)
- Echokardiografie
Laboratorní testy
- Obecný terapeutický biochemický krevní test
- Obecná analýza moči
- Test stolice na helminty
- Vyšetření stolice na prvoky a vajíčka helmintů
- Test hladiny kreatinkinázy v krvi
- Podrobný obecný (klinický) krevní test
- Identifikace genů
- Test hladiny laktátdehydrogenázy v krvi
- Studium orální sekrece pro citlivost na antibakteriální a antifungální léky
- Studium revmatoidních faktorů v krvi
- Krevní test hladiny alanintransaminázy
- Studium úrovně složení aminokyselin a koncentrace aminokyselin v krvi
- Test hladiny aspartáttransaminázy v krvi
- Test hladiny kyseliny mléčné v krvi
- Krevní test na hladinu kyseliny pyrohroznové
- Studium hladiny sérových imunoglobulinů v krvi
- Studium hladiny cirkulujících imunitních komplexů v krvi
- Mikroskopické vyšetření nativních a barvených preparátů sputa
- Mikroskopické vyšetření výtoku z orofaryngu
- Morfologická studie přípravy svalové tkáně
- Provedení glukózového tolerančního testu
- Cytogenetická studie (karyotyp)
Už jste prošli testy?
Dešifrovat analýzy v bezplatné mobilní aplikaci Biogenom (stažení jedním kliknutím)
Které specialisty byste měli kontaktovat?
- Denní vyšetření neurologem s dohledem a péčí středního a mladšího zdravotnického personálu na lůžkovém oddělení
- Primární termín (vyšetření, konzultace) u neurologa
- Vstupní termín (vyšetření, konzultace) u genetika
- Primární schůzka (vyšetření, konzultace) s oftalmologem
- Primární domluva (vyšetření, konzultace) u dětského lékaře
- Opakované objednání (vyšetření, konzultace) u dětského lékaře
- Primární termín (vyšetření, konzultace) u traumatologa-ortopeda
- Opakované objednání (vyšetření, konzultace) u traumatologa-ortopeda
- Vyšetření (konzultace) s fyzioterapeutem
- Následná domluva (vyšetření, konzultace) u genetika
- Vstupní termín (vyšetření, konzultace) u dětského kardiologa
- Objednání (vyšetření, konzultace) s lékařem na fyzikální terapii
Už jste byli u lékaře? Máte předepsanou léčbu?
Získejte bezplatný druhý názor v aplikaci Biogenom (Získejte druhý názor)
Léčba onemocnění
K léčbě onemocnění se používají následující skupiny léků:
- Fosforečnan hlinitý (Phosphalugel)
- Retinol (Videstim, vitamín A (retinol acetát), retinol)
- Kokarboxyláza (kokarboxyláza, kokarboxyláza-Ellara, hydrochlorid kokarboxylázy)
Kyselina askorbová (vitamín C)
- Kyselina askorbová (vitamín C, Setebe 500, Cevicap)
Jiné vitamínové přípravky
- Vitamin E
- Pyridoxin (Pyridoxin hydrochlorid, Pyridoxin-Vial, Pyridoxin-SOLOpharm)
- Nandrolon (Retabolil)
Aminokyseliny a jejich deriváty
- Levokarnitin (Carnitene, L-Carnitine Rompharm, Elkar)
- Síran hořečnatý (síran hořečnatý, síran hořečnatý bufus, síran hořečnatý-J)
Jiná hematologická činidla
Jiné léky pro léčbu srdečních onemocnění
- Inosin (Riboxin, Riboxin Avexima, Riboxin-Vial)
- Kyselina askorbová + Rutosid
- Captopril (Angiopril-25, Capoten, Captopril-UBF)
- Enalaprilát (Enap R)
Kyselina nikotinová a její deriváty
- Kyselina nikotinová (kyselina nikotinová, bufus kyseliny nikotinové, enduracin)
Jiné dermatologické přípravky
- Prednisolon (Medopred, Prednisol, Prednisolon-AKOS)
Další psychostimulancia a nootropika
- Kyselina hopantenová (Gopantam, Gopantomid, Hopantenát vápenatý)
- Hydrolyzát hovězího mozku (Cerebrolysate)
- Piracetam (nootropil, notrocetam, escotropil)
- Galantamin (Galnora SR, Nivalin, Reminyl)
- Cholin alfoscerát (Gliatilin, Halcerate, Cerepro)
Léky na zmírnění závratí
- Cinnarizine (Stugeron, Cinnarizine, Cinnarizine Avexima)
- Acetazolamid (Acetazolamid, Acetazolamid-Akri, Diacarb)
Konečný seznam funkčních a laboratorních vyšetření, lékařských konzultací, ale i medikamentózní terapie stanoví ošetřující lékař.
Prevence onemocnění
- Léčebná gymnastika při onemocněních a úrazech centrálního nervového systému u dětí
- Masáž při onemocněních periferního nervového systému
- Cvičení na posílení svalů bránice
- Respirační terapie
Spinální svalová atrofie (SMA) je skupina dědičných poruch, které postupně ničí motorické neurony – nervové buňky v mozkovém kmeni a míše, které řídí základní činnost kosterního svalstva, jako je řeč, chůze, dýchání a polykání – což vede ke svalové slabosti a atrofii. . Motorické neurony řídí pohyby paží, nohou, hrudníku, obličeje, krku a jazyka. Když dojde k narušení signálů mezi motorickými neurony a svaly, svaly postupně slábnou, začnou chřadnout a vyvíjejí se škubavé pohyby zvané fascikulace.
Co způsobuje SMA?
Nejběžnější forma SMA je způsobena defekty v obou kopiích genu pro přežití motorického neuronu 1 (SMN1) na chromozomu 5q. Tento gen produkuje protein motorického neuronu pro přežití (SMN), který udržuje zdraví a normální funkci motorických neuronů. Lidé se SMA mají nedostatečné hladiny proteinu SMN, což vede ke ztrátě motorických neuronů v míše, což způsobuje slabost a ochabování kosterních svalů. Tato slabost je často výraznější ve svalech trupu a horních končetin a předloktí než ve svalech rukou a nohou.
Existuje mnoho typů spinální svalové atrofie, všechny jsou způsobeny změnami ve stejných genech. Méně časté formy SMA jsou způsobeny mutacemi v jiných genech, včetně genu VAPB umístěného na chromozomu 20, genu DYNC1H1 na chromozomu 14, genu BICD2 na chromozomu 9 a genu UBA1 na chromozomu X. Typy se liší věkem nástupu a závažností svalové slabosti.
Přibližně 95–98 % postižených lidí má delece v genu SMN1 a 2–5 % má bodovou mutaci v genu SMN1, která má za následek sníženou produkci proteinu SMN.
Gen SMN2 je paralogem SMN1 a také kóduje protein SMN a může částečně kompenzovat ztrátu genu SMN1. Většina proteinu SMN produkovaného genem SMN2 však není funkční, takže gen SMN2 může pouze částečně kompenzovat ztrátu genu SMN1. Z tohoto důvodu bude osoba se SMA, která má více kopií genu SMN2, produkovat funkčnější protein SMN a může být lépe schopna kompenzovat ztrátu genu SMN1, což vede k méně závažnému onemocnění. Obecně platí, že vyšší počet kopií SMN2 je spojen s mírnějším onemocněním SMA, i když existují výjimky.
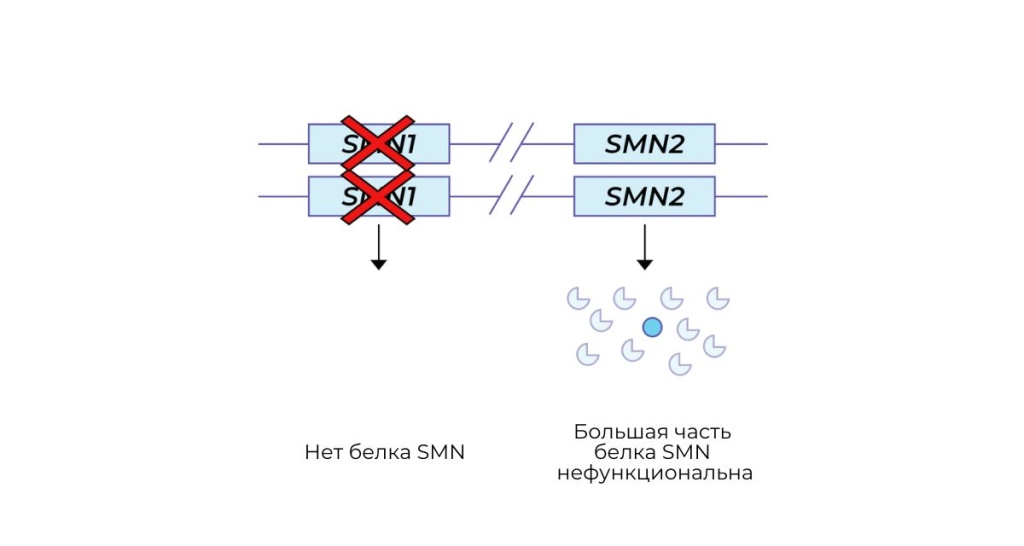
Rozdíl mezi genem CMN1 a genem CMN2
Jak se SMA dědí?
Kromě vzácných případů způsobených mutacemi v genu UBA1 se SMA dědí autozomálně recesivním způsobem, což znamená, že postižený jedinec má dva mutované geny, často jeden od každého rodiče. Ti, kteří jsou nositeli pouze jednoho mutovaného genu, jsou přenašeči onemocnění bez jakýchkoli příznaků. Autozomálně recesivní poruchy mohou postihnout více než jednu osobu v generaci (sourozence nebo bratrance).
Riziko, že oba rodiče-přenašeči přenesou variantní gen, a tudíž budou mít postižené dítě, je při každém těhotenství 25 %. Riziko, že se narodí dítě, které je přenašečem jako rodiče, je s každým těhotenstvím 50 %. Šance, že dítě dostane normální geny od obou rodičů, je 25%. Riziko je stejné pro muže i ženy.
Lidé, kteří mají více než normální dvě kopie genu SMN2, obvykle nedědí další kopie od rodiče. Obvykle k nim dochází v důsledku náhodné chyby při vytváření nových kopií DNA (replikace) ve vajíčku nebo spermii nebo bezprostředně po oplodnění.
Jaké jsou typy SMA?
Existuje široké spektrum poruch pozorovaných u SMA způsobených defekty v genu SMN1, od začátku před narozením s potížemi s dýcháním při narození až po mírnou slabost u dospělých. Podle toho lze tuto nejběžnější formu SMA rozdělit do čtyř typů v závislosti na nejvyšší dosažené prahové hodnotě motoru.
SMA typu I, nazývaná také Werdnig-Hoffmannova choroba nebo infantilní SMA, se obvykle objevuje před 6. měsícem věku. Nejvážněji postižení kojenci (SMA typ 0 nebo IA) mají omezený pohyb i in utero a rodí se s kontrakturami a dýchacími potížemi, přičemž bez léčby nastává smrt v prvním roce života. Mezi příznaky SMA typu I patří hypotonie (snížený svalový tonus), snížená pohyblivost končetin, chybějící šlachové reflexy, fascikulace, potíže s polykáním a krmením a potíže s dýcháním. U těchto dětí se s věkem také rozvine skolióza (zakřivení páteře) nebo jiné kosterní abnormality. Bez jakékoli léčby postižené děti nikdy nesedí ani nestojí a velká většina obvykle umírá na respirační selhání před dosažením 2. roku věku. Děti s SMA typu I nyní žijí déle a díky agresivnější klinické péči a novým dostupným léčbám mohou dosáhnout větších milníků mobility, jako je sezení a dokonce i chůze.
Děti se SMA typu II, střední formou, obvykle vykazují první příznaky mezi 6. a 18. měsícem věku, i když u některých se mohou příznaky rozvinout dříve. Jsou schopni sedět bez opory, ale nejsou schopni stát nebo chodit bez pomoci a někteří mohou nakonec ztratit schopnost samostatně sedět bez léčby. Mohou mít problémy s dýcháním, včetně hypoventilace během spánku. Progrese onemocnění je bez léčby variabilní. Očekávaná délka života se snižuje, ale většina lidí přežije až do dospívání nebo mladé dospělosti. Léčba modifikující onemocnění a agresivní klinická péče zlepšily motorické výsledky u dětí se SMA typu II.
U dětí se SMA typu III (Kugelberg-Welanderova choroba) se příznaky rozvinou po 18 měsících a jsou schopny samostatné chůze. Zpočátku mají potíže s chůzí a běháním, zdoláváním schodů nebo vstáváním ze židle. Nejčastěji jsou postiženy proximální svaly nohou, přičemž třes je pozorován v pažích. Mezi komplikace patří skolióza a kloubní kontraktury – chronické zkrácení svalů nebo šlach kolem kloubů způsobené abnormálním svalovým tonusem a slabostí, které brání kloubům ve volném pohybu. Lidé s SMA typu III mohou být náchylní k infekcím dýchacích cest, ale s opatrností většina z nich má normální délku života. Léčba modifikující onemocnění může zlepšit výsledky.
U lidí s SMA typu IV se po 21 letech rozvinou příznaky s mírnou až středně těžkou proximální svalovou slabostí a dalšími příznaky.
Jak se SMA diagnostikuje?
K detekci delecí nebo mutací v genu SMN1 lze provést krevní test. Tento test odhalí nejméně 95 procent SMA typů I, II a III a může také odhalit, zda je člověk nositelem defektního genu, který lze předat dětem. Pokud není gen SMN1 shledán abnormálním nebo pacientova anamnéza a vyšetření nejsou pro SMA typické, další diagnostické testy mohou zahrnovat elektromyografii (která zaznamenává elektrickou aktivitu svalů během kontrakce a v klidu), studie rychlosti vedení nervovým systémem (které měřit schopnost nervu vysílat elektrický signál, svalovou biopsii (používá se k diagnostice mnoha neuromuskulárních poruch) a další krevní testy.
Novorozenecký screening na SMA se provádí po celém světě. Od ledna 2021 je jen v USA screening SMA dostupný ve 39 státech, což představuje 86 % všech dětí narozených v USA. Novorozenecký screening usnadňuje včasnou identifikaci kojenců se SMA, a tedy včasné zahájení léčby. Kojenci, u kterých byl pomocí novorozeneckého screeningu identifikován SMA, jsou neprodleně odesláni k potvrzujícímu testování a diskuzi o možnostech léčby a péče. Včasná léčba před objevením se symptomů poskytuje nejlepší výsledky. Novorozenecký screening vynechá 3–5 % kojenců se SMA kvůli přítomnosti bodové mutace v genu SMN1. Tyto děti budou mít progresivní příznaky a budou vyžadovat rychlou diagnózu a léčbu.
Jaká je frekvence SMA?
1 z 10 000 živě narozených dětí
Je to frekvence SMA. SMA postihuje ženy i muže stejnou měrou. Novorozenecký screening usnadňuje včasnou identifikaci kojenců se SMA, a tedy včasné zahájení léčby.
Incidence SMA je přibližně 1 z 10 000 živě narozených dětí. SMA postihuje ženy i muže stejnou měrou. Novorozenecký screening usnadňuje včasnou identifikaci kojenců se SMA, a tedy včasné zahájení léčby. Kojenci, u kterých byl pomocí novorozeneckého screeningu identifikován SMA, jsou neprodleně odesláni k potvrzujícímu testování a diskuzi o možnostech léčby a péče. Včasná léčba před objevením se symptomů poskytuje nejlepší výsledky.
Existují nějaké způsoby léčby SMA?
Úplný lék na SMA neexistuje. Terapie je zaměřena na zmírnění příznaků a prevenci komplikací.
V prosinci 2016 schválil americký Úřad pro kontrolu potravin a léčiv nusinersen (Spinraza™) jako první lék schválený k léčbě dětí a dospělých se SMA. Lék se podává injekcí do tekutiny obklopující míchu. Je navržen tak, aby zvýšil produkci SMN proteinu plné délky, který je kritický pro udržení motorických neuronů. Přínos je nejlépe dokumentován u kojenců a malých dětí, zvláště když je léčba zahájena brzy. Několik dalších léčebných postupů je v pozdních stádiích vývoje a mohou být postiženým lidem dostupné v blízké budoucnosti.
V květnu 2019 schválil americký Úřad pro kontrolu potravin a léčiv genovou terapii onasemnogen abeparovec-xioi (Zolgensma™) pro děti do 2 let s infantilním nástupem SMA. Onasemnogene abeparvovec-xioi je genová terapie, která dodává plně funkční kopii lidského genu SMN1 do buněk cílových motorických neuronů pomocí virového vektoru AAV9. Jediná intravenózní injekce léku vede ke zvýšení hladin proteinu SMN ve všech buňkách, včetně motorických neuronů.
V srpnu 2020 schválil Úřad pro potraviny a léčiva USA perorální lék risdiplam (Eurysdi) k léčbě pacientů ve věku dvou měsíců a starších se SMA. Risdiplam je první perorálně podávaný lék schválený pro léčbu SMA. Jeho mechanismus účinku také zahrnuje modifikaci sestřihu SMN2 mRNA, což má za následek zvýšené množství SMN proteinu.
Fyzikální terapie, pracovní terapie a rehabilitace mohou pomoci zlepšit držení těla, zabránit ztuhlosti kloubů a zpomalit svalovou slabost a atrofii. Protahovací a posilovací cvičení mohou pomoci snížit kontraktury, zvýšit rozsah pohybu a zlepšit krevní oběh. Někteří lidé potřebují další terapii pro potíže s řečí a polykáním. Pomocná zařízení, jako jsou podpěry nebo ortézy, ortézy, syntetizéry řeči a invalidní vozíky, mohou být užitečné při zlepšování funkční nezávislosti.
Správná výživa a kalorie jsou nezbytné pro udržení hmotnosti a síly a zároveň se vyhnete dlouhodobému hladovění. Lidé, kteří nemohou žvýkat nebo polykat, mohou potřebovat zavést přívodní trubici. Neinvazivní ventilace v noci může zlepšit dýchání během spánku a někteří lidé mohou také potřebovat asistovanou ventilaci během dne kvůli svalové slabosti v krku, krku a hrudníku.
Jaká je prognóza SMA?
Prognóza se liší v závislosti na typu SMA. Některé formy SMA jsou bez léčby smrtelné.
Lidé se SMA se mohou po dlouhou dobu jevit jako stabilní, ale bez léčby nelze očekávat zlepšení.
Jaké studie se provádějí na SMA?
National Institute of Neurological Disorders and Stroke (NINDS), který je součástí National Institutes of Health (NIH), provádí základní, translační a klinický výzkum SMA v laboratořích NIH a podporuje výzkum prostřednictvím grantů pro významné lékařské instituce po celé zemi.
Buněčné a molekulární studie mají za cíl porozumět mechanismům, které způsobují degeneraci motorických neuronů.
Vědci analyzovali lidskou tkáň a vyvinuli širokou škálu zvířecích a buněčných modelových systémů pro studium chorobných procesů a urychlení testování potenciálních způsobů léčby. Mezi tyto snahy:
Ukázalo se, že genová terapie a specifické léky zastavují destrukci motorických neuronů a zpomalují progresi onemocnění u myších modelů a jedinců se SMA. NINDS podpořila výzkum zaměřený na vývoj těchto metod a připravila půdu pro klinické studie u pacientů. Probíhají klinické studie genové terapie pro SMA.
Zvířecí modely SMA představují kritické nástroje pro objevování a vývoj nových způsobů léčby SMA. Vědci vyvinuli modely zebrafish, myší a prasat, včetně modelů méně závažných SMA typů 2 a 3, které by mohly výrazně pomoci při identifikaci nových terapeutických cílů a potenciálních léčebných postupů. Výzkumníci podporovaní NIH shromáždili longitudinální data o presymptomatických nebo nově diagnostikovaných dětech s SMA typu 1, 2 nebo 3 a jejich zdravých sourozencích. Účelem této studie je poskytnout rodičům rady a vzdělání ohledně potenciálních možností klinických studií.